Les équipements médicaux ne sont pas une marchandise que l’on importe avant de lui chercher une autorisation. Ce sont des dispositifs médicaux au sens réglementaire, dont l’enregistrement est obligatoire sur presque tous les marchés avant leur mise sur le marché ; sur de nombreux marchés, l’importateur lui-même doit détenir une licence avant d’importer un seul appareil. Une cargaison qui arrive avant l’achèvement de ce parcours n’est pas traitée comme une cargaison en retard, mais comme une cargaison non conforme : elle peut être refusée, ou sa réexportation ou sa destruction peut être exigée aux frais de l’importateur.
C’est pourquoi cette page commence par ce qui doit précéder tout le reste : n’importez aucun dispositif médical avant d’avoir vérifié son parcours réglementaire dans le pays de destination — sa classe, l’autorité compétente, et ce qu’elle exige du dispositif, du fabricant et de l’importateur. Cette page fournit des informations générales sur l’importation et la fabrication ; elle ne contient aucune allégation thérapeutique ou médicale sur quelque dispositif que ce soit, et ne remplace pas l’autorité de contrôle compétente.
L’importateur de dispositifs médicaux doit-il obtenir une licence avant d’importer ?
Sur de nombreux marchés, oui : l’établissement importateur doit lui-même être autorisé pour l’activité liée aux dispositifs médicaux, chaque dispositif doit obtenir une autorisation de mise sur le marché ou un enregistrement, et la désignation d’un représentant autorisé du fabricant étranger sur le marché peut être exigée. En Arabie saoudite, la SFDA (autorité saoudienne des aliments et des médicaments) réglemente les dispositifs médicaux, selon un parcours fondé sur la licence de l’établissement et l’autorisation de mise sur le marché du dispositif. Dans l’Union européenne, le règlement relatif aux dispositifs médicaux exige un mandataire pour les fabricants établis hors de l’Union, et impose des obligations précises à l’importateur et au distributeur. Aux États-Unis, l’enregistrement de l’établissement et l’inscription du dispositif sont requis, avec une autorisation préalable pour de nombreuses catégories.
La réserve est ici appuyée, et volontairement : ces exigences varient selon le dispositif et le marché, et elles sont constamment mises à jour ; ce qui précède n’est qu’un cadre général indicatif. La première étape, avant toute négociation avec une usine, consiste à contacter l’autorité compétente de votre pays, ou un consultant en réglementation qualifié sur place, afin de connaître les exigences applicables à votre dispositif précis.
Comment les dispositifs médicaux sont-ils classés selon leur niveau de risque, et pourquoi cette classe détermine-t-elle tout ?
Dans la plupart des réglementations, les dispositifs médicaux sont répartis en classes selon le risque qu’ils présentent pour le patient et l’utilisateur, et c’est la classe qui détermine la profondeur de l’évaluation, le type de certificat, ainsi que la durée et le coût de l’enregistrement. Un dispositif à faible risque peut se contenter d’une déclaration du fabricant et de son système qualité, alors qu’un dispositif à haut risque exige une évaluation clinique et un examen indépendant approfondi. Le tableau suivant donne des exemples approximatifs, inspirés de la logique de classification européenne, à titre indicatif et non contractuel, car la classification réelle dépend de la destination prévue du dispositif et des règles de chaque marché :
| Niveau de risque | Exemples approximatifs | Exigences habituelles |
|---|---|---|
| Faible | Fauteuils roulants manuels, pansements non stériles, gants d’examen non stériles, certains lits manuels | Documentation technique et déclaration de conformité du fabricant, avec système qualité et enregistrement sur le marché |
| Faible, avec stérilité ou fonction de mesurage | Produits stériles à faible risque, instruments chirurgicaux réutilisables | Examen par un organisme indépendant de l’aspect stérile, de la fonction de mesurage ou du retraitement |
| Moyen | Seringues, sets de perfusion, tensiomètres, thermomètres numériques, nombreux consommables stériles | Certificat d’un organisme notifié, système qualité certifié et rapports d’essai complets |
| Moyen à élevé | Moniteurs patients, pompes à perfusion, appareils d’assistance respiratoire, appareils de radiologie | Évaluation plus approfondie de la documentation technique, des logiciels, de la sécurité électrique et des performances |
| Élevé | Implants et dispositifs implantables, certains dispositifs en contact avec le cœur ou le système nerveux | Évaluation clinique et examen indépendant approfondi ; rarement adapté à un nouvel importateur |
La leçon pratique : déterminez la classe avant de choisir l’usine, car deux dispositifs d’aspect semblable peuvent relever de deux classes différentes, et c’est alors tout le parcours qui change.
Où les équipements médicaux sont-ils fabriqués en Chine ?
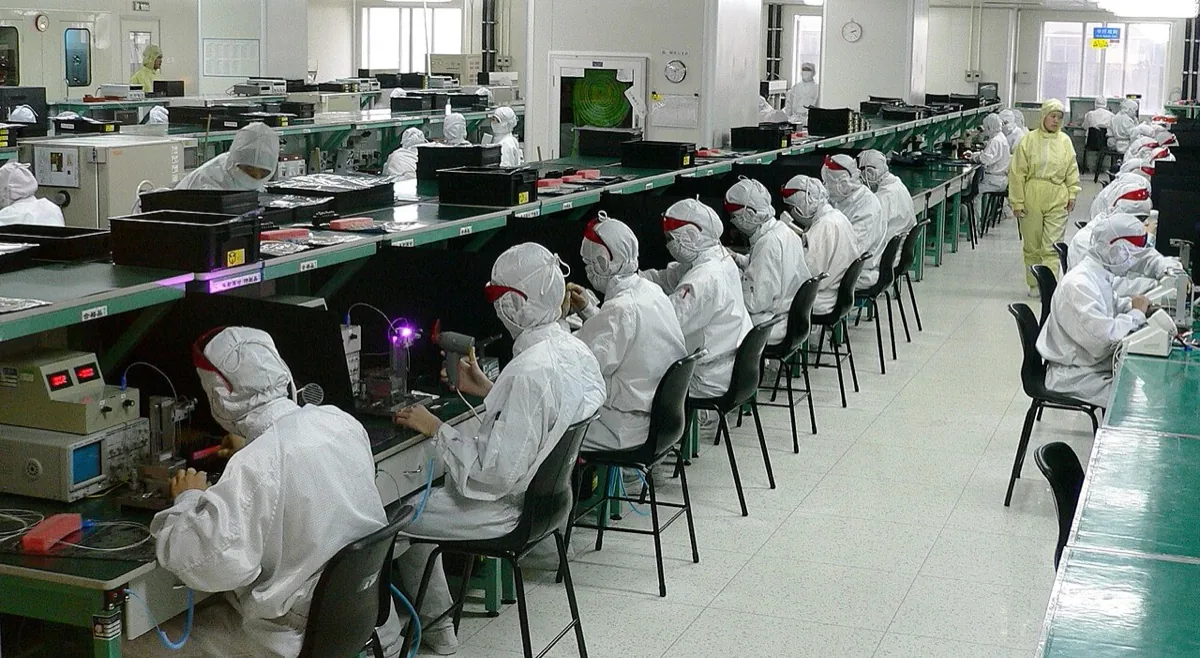
La fabrication de dispositifs médicaux électroniques se concentre à Shenzhen, celle des consommables médicaux et des instruments chirurgicaux dans le Jiangsu et le Shandong, avec d’autres pôles spécialisés dans plusieurs provinces. Shenzhen, dans le Guangdong, portée par la chaîne d’approvisionnement électronique qui l’entoure, est un pôle des moniteurs patients, de l’échographie et des appareils de mesure à domicile. Le Jiangsu — autour de Suzhou, Changzhou et Yangzhou — est un pôle des consommables et des instruments chirurgicaux. Le Shandong, et notamment Weihai, est un grand pôle des consommables à usage unique, comme les seringues et les sets de perfusion. Le Henan compte une concentration connue de fabricants de pansements, de gaze et de fournitures de soins infirmiers, et les usines de lits et de fauteuils roulants sont réparties dans plusieurs provinces.
Plus important que la région : l’usine est-elle autorisée à produire des dispositifs médicaux en Chine, et le périmètre de sa licence et de son certificat de système qualité couvre-t-il précisément le dispositif que vous voulez ? Une société commerciale qui vend des dispositifs médicaux ne peut pas vous fournir un dossier de fabricant, or c’est sur ce dossier que repose votre enregistrement.
Que sont ISO 13485 et le marquage CE médical, et comment les vérifier ?
ISO 13485 est la norme de système de management de la qualité propre aux fabricants de dispositifs médicaux, et le CE médical est le marquage de conformité au règlement européen relatif aux dispositifs médicaux ; tous deux sont demandés dans la plupart des dossiers d’enregistrement, y compris hors d’Europe. Mais ils figurent aussi, dans cette catégorie, parmi les documents les plus falsifiés ou détournés : ils se vérifient donc, au lieu de se contenter de leur copie :
- Certificat ISO 13485 : vérifiez le nom de l’organisme émetteur et son accréditation, le numéro du certificat et sa validité, et son périmètre : couvre-t-il le type de dispositif que vous achetez et le site de production réel ? Un certificat dont le périmètre est « pansements » ne couvre pas un moniteur.
- CE médical : pour les dispositifs au-dessus de la classe la plus faible, le certificat doit être délivré par un organisme notifié, identifié par un numéro à quatre chiffres apposé à côté du marquage, que l’on peut vérifier dans la base de données de la Commission européenne. Les « certificats CE » émis par des organismes non notifiés sous l’appellation de « certificat volontaire » n’ont aucune valeur réglementaire.
- La déclaration de conformité, émise par le fabricant lui-même et correspondant au modèle et à la classe.
- Rapports d’essai : sécurité électrique et compatibilité électromagnétique pour les appareils électromédicaux selon la série IEC 60601, biocompatibilité des matériaux en contact avec le corps selon la série ISO 10993, et validation de la stérilisation pour les produits stériles.
Pour le cadre général des certificats de conformité, voir les certificats de conformité SASO/SABER, ECAS et CE, et pour la méthode d’audit d’usine, l’audit d’usine.
Quels documents et quelles spécifications demander à une usine de dispositifs médicaux ?
On demande les documents sur lesquels repose le dossier d’enregistrement dans le pays de destination, et l’on inscrit noir sur blanc dans le contrat les spécifications techniques, le conditionnement et l’étiquetage. La liste habituelle :
- La documentation technique, ou ce qui en suffit pour l’enregistrement : description du dispositif et de sa destination prévue, spécifications, analyse des risques, rapports d’essai.
- Le certificat de libre vente, ou tout document prouvant la commercialisation légale du dispositif dans le pays d’origine ou sur un marché de référence, si l’autorité compétente l’exige.
- La notice d’utilisation et les étiquettes dans la langue du pays de destination, ainsi que l’identifiant unique du dispositif (UDI) là où il est exigé.
- Pour les appareils électriques : tension et fréquence, accessoires, version du logiciel, garantie, pièces de rechange et formation à l’utilisation.
- Pour les consommables stériles : méthode de stérilisation, durée de conservation, intégrité de la barrière stérile de l’emballage, numéro de lot et date de stérilisation.
- L’engagement du fabricant à signaler les incidents et à rappeler le produit si nécessaire, car l’enregistrement suppose, sur la plupart des marchés, une surveillance après commercialisation.
Pour le cadre général des documents d’importation, voir les documents d’importation et le dédouanement.
Comment les équipements médicaux sont-ils expédiés depuis la Chine ?
Le mode d’expédition dépend du type de dispositif : les consommables atteignent d’abord la limite de volume et partent en conteneurs 40 pieds High Cube, les appareils électroniques ont besoin d’une protection contre les chocs, et certains produits exigent une température contrôlée ou une déclaration de marchandises dangereuses. Les points de vigilance :
- Consommables stériles : l’intégrité du conditionnement stérile conditionne leur validité ; un carton mouillé ou écrasé peut suffire à faire rejeter le lot. Protégez-les de l’humidité et de la compression.
- Les appareils à batterie lithium — moniteurs portables, oxymètres — nécessitent un rapport UN38.3 et une déclaration correcte.
- Certains consommables alcoolisés, comme les lingettes désinfectantes à l’alcool, peuvent être classés inflammables selon la quantité et le conditionnement, et les bouteilles de gaz sont des marchandises dangereuses.
- Les réactifs de diagnostic de laboratoire peuvent nécessiter une chaîne du froid et un conteneur frigorifique.
- Les appareils volumineux, comme les lits d’hôpital et les appareils de radiologie, sont expédiés dans des caisses en bois traitées selon ISPM 15, avec un calage solide.
Pour choisir selon le volume, voir conteneur complet (FCL) ou groupage (LCL).
Comment importer des équipements médicaux de Chine ?
- Vérifiez d’abord le parcours réglementaire : classe du dispositif dans le pays de destination, autorité compétente, et ce qu’elle exige du dispositif, du fabricant et de l’importateur.
- Obtenez la licence de votre établissement si elle est exigée, et désignez le représentant autorisé si nécessaire.
- Recherchez un fabricant autorisé dont le périmètre de licence et de certificat qualité couvre le dispositif voulu, et distinguez-le d’une société commerciale. Voir comment trouver un fournisseur fiable en Chine.
- Vérifiez les certificats : ISO 13485 et son périmètre, CE médical et numéro de l’organisme notifié, rapports d’essai.
- Auditez l’usine et visitez-la lorsque la relation est nouvelle ou que le dispositif est de risque moyen ou supérieur.
- Demandez les échantillons et les documents nécessaires au dossier d’enregistrement.
- Obtenez l’enregistrement ou l’autorisation de mise sur le marché dans le pays de destination avant la commande commerciale.
- Inscrivez la spécification, le conditionnement et l’étiquetage dans le contrat, en stricte conformité avec ce qui a été enregistré.
- Suivez la production et inspectez avant expédition : conformité du modèle, des étiquettes, des lots et des dates de péremption. Voir l’inspection avant expédition.
- Organisez l’expédition avec le conditionnement et la déclaration appropriés, et vérifiez les documents avant le départ du navire.
Le rôle d’Alshumul dans l’importation d’équipements médicaux
Alshumul Services Commerciaux est une société d’import-export basée à Guangzhou. Pour les équipements médicaux, nous partons d’une seule question, avant tout échantillon : avez-vous vérifié le parcours réglementaire de ce dispositif dans votre pays ? Si la réponse est non, notre premier conseil est de vous arrêter jusqu’à ce qu’il soit connu. Ce que nous prenons en charge ensuite :
- La recherche et la vérification de fabricants de dispositifs médicaux : licence de production et son périmètre, certificat de système qualité et son périmètre, distinction entre fabricant et société commerciale, visite et audit de l’usine.
- La demande des certificats et documents au fabricant, le contrôle de leur cohérence apparente avec le dispositif demandé — numéro de l’organisme notifié, périmètre du certificat — et leur transmission, pour que vous les présentiez à l’autorité compétente ou à votre consultant en réglementation.
- La demande et le suivi des échantillons, et la négociation directe en chinois avec le fabricant sur la spécification, les accessoires, la garantie, les pièces de rechange et le prix.
- Le suivi de la production et l’inspection avant expédition : conformité du modèle, des étiquettes, des lots et des dates de péremption, et intégrité du conditionnement.
- L’organisation de l’expédition en conteneur complet ou en groupage via des compagnies maritimes et des groupeurs, la vérification des documents avant le départ du navire et le suivi jusqu’au port de déchargement.
Disons-le sans ambiguïté : nous n’assurons ni l’enregistrement des dispositifs médicaux, ni la licence de l’importateur, ni le conseil réglementaire ou juridique ; nous n’évaluons pas la performance clinique d’un dispositif et ne formulons aucune allégation thérapeutique à son sujet ; et nous ne prenons en charge ni le dédouanement, ni l’installation, ni la maintenance dans le pays de destination. Notre rôle se situe du côté chinois : faire en sorte que le fabricant soit bien réel, que les documents correspondent à ce qui est fabriqué, et que la marchandise corresponde à ce qui a été enregistré.