O equipamento médico não é uma mercadoria que se importa e para a qual depois se procura uma autorização. São dispositivos médicos na definição regulamentar, cujo registo é obrigatório em quase todos os mercados antes da sua comercialização, e em muitos mercados o próprio importador precisa de uma licença antes de importar um único dispositivo. Uma remessa que chegue antes de concluído este percurso não é tratada como uma remessa atrasada, mas como uma remessa em infração: pode ser recusada, ou pode ser exigida a sua reexportação ou destruição a expensas do importador.
Por isso, começamos esta página pelo que deve anteceder tudo o resto: não importe um dispositivo médico antes de verificar o seu percurso regulamentar no país de destino — a sua classificação, a entidade competente e o que esta exige ao dispositivo, ao fabricante e ao importador. Esta página contém informação geral sobre importação e fabrico, não inclui qualquer alegação terapêutica ou médica sobre nenhum dispositivo e não substitui a entidade reguladora competente.
O importador de dispositivos médicos precisa de uma licença antes de importar?
Em muitos mercados, sim: o próprio estabelecimento importador tem de estar licenciado para a atividade de dispositivos médicos, cada dispositivo tem de obter uma autorização de comercialização ou um registo, e pode ser exigida a nomeação de um mandatário do fabricante estrangeiro dentro do mercado. Na Arábia Saudita, a regulação dos dispositivos médicos cabe à Autoridade Geral de Alimentos e Medicamentos (SFDA), e o percurso assenta na licença do estabelecimento e na autorização de comercialização do dispositivo. Na União Europeia, o regulamento europeu relativo aos dispositivos médicos exige um mandatário para o fabricante de fora da União e impõe obrigações específicas ao importador e ao distribuidor. Nos Estados Unidos, exige-se o registo do estabelecimento e a listagem do dispositivo, e uma autorização prévia para muitas categorias.
A ressalva é aqui evidente e intencional: estes requisitos variam consoante o dispositivo e o mercado e são atualizados constantemente, e o que foi referido é um quadro geral de orientação. O primeiro passo, antes de qualquer negociação com uma fábrica, é contactar a entidade competente do seu país, ou um consultor regulamentar qualificado nesse país, para saber o que exige o seu dispositivo concreto.
Como se classificam os dispositivos médicos por nível de risco e porque é que a classe determina tudo?
Na maioria dos sistemas, os dispositivos médicos classificam-se em classes segundo o risco que representam para o doente e o utilizador, e é a classe que determina a profundidade da avaliação, o tipo de certificado e o prazo e o custo do registo. Para um dispositivo de baixo risco, podem bastar a declaração do fabricante e o seu sistema de qualidade, ao passo que um dispositivo de alto risco exige uma avaliação clínica e uma revisão independente prolongada. A tabela seguinte apresenta exemplos aproximados, inspirados na lógica europeia de classificação, e serve de orientação, e não de base contratual, porque a classificação real depende da finalidade prevista do dispositivo e das regras de cada mercado:
| Nível de risco | Exemplos aproximados | O que normalmente exige |
|---|---|---|
| Baixo | Cadeiras de rodas manuais, pensos não estéreis, luvas de exame não estéreis, algumas camas manuais | Documentação técnica e declaração de conformidade do fabricante, com sistema de qualidade e registo no mercado |
| Baixo, com esterilização ou função de medição | Produtos estéreis de baixo risco e instrumentos cirúrgicos reutilizáveis | Revisão por uma entidade independente dos aspetos de esterilidade, de medição ou de reprocessamento |
| Médio | Seringas, sistemas de infusão, medidores de tensão arterial, termómetros digitais, muitos consumíveis estéreis | Certificado de um organismo notificado, sistema de qualidade certificado e relatórios de ensaio completos |
| Médio a alto | Monitores de doentes, bombas infusoras, ventiladores, equipamentos de raios X | Avaliação mais aprofundada da documentação técnica, do software, da segurança elétrica e do desempenho |
| Alto | Implantes e dispositivos implantáveis, e alguns dispositivos em contacto com o coração e o sistema nervoso | Avaliação clínica e revisão independente prolongada — raramente adequados a um importador principiante |
A lição prática: comece por definir a classe antes de escolher a fábrica, porque dois dispositivos de aspeto semelhante podem pertencer a classes diferentes, e com elas muda todo o percurso.
Onde se fabrica o equipamento médico na China?
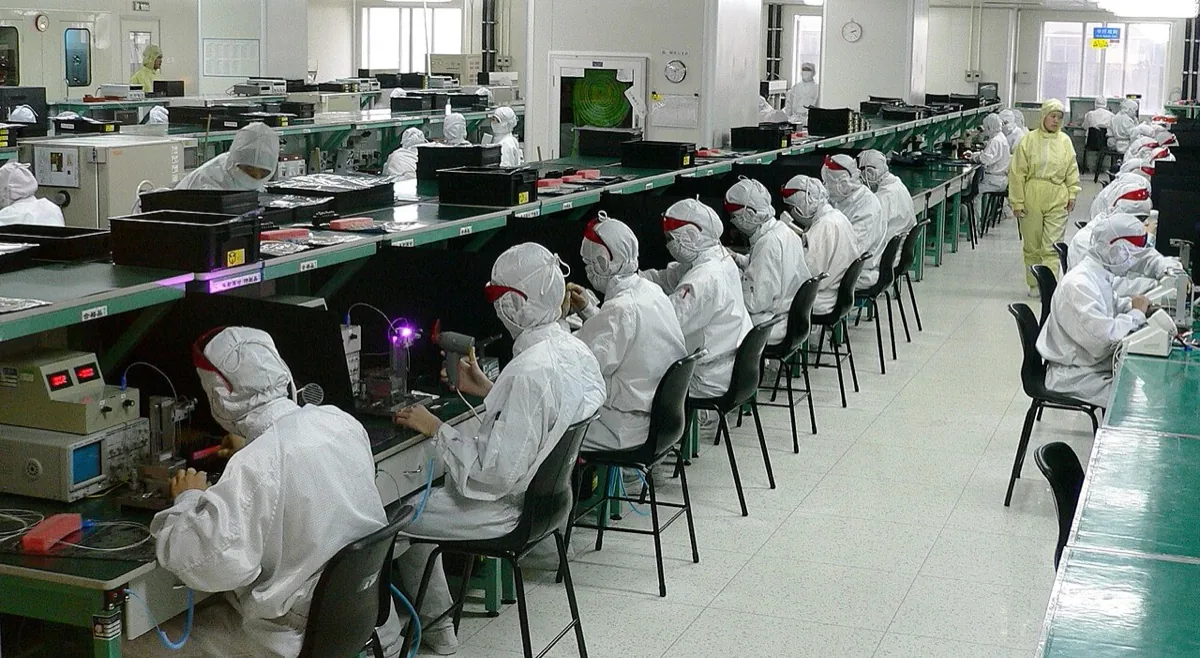
A indústria de dispositivos médicos eletrónicos concentra-se em Shenzhen, e a de consumíveis médicos e instrumentos cirúrgicos em Jiangsu e Shandong, com outros centros especializados em várias províncias. Shenzhen, em Guangdong, graças à cadeia de abastecimento de eletrónica que a rodeia, é um centro de monitores de doentes, de aparelhos de diagnóstico por ecografia e de aparelhos de medição domésticos. Jiangsu — em torno de Suzhou, Changzhou e Yangzhou — é um centro de consumíveis e instrumentos cirúrgicos. Shandong, sobretudo Weihai, é um grande centro de consumíveis de uso único, como seringas e sistemas de infusão. Em Henan há um polo conhecido de pensos, gaze e material de enfermagem, e as fábricas de camas e cadeiras de rodas estão espalhadas por várias províncias.
Mais importante do que a zona: a fábrica está licenciada para produzir dispositivos médicos na China, e o âmbito da sua licença e do certificado do seu sistema de qualidade abrange exatamente o dispositivo que pretende? Uma empresa comercial que vende dispositivos médicos não lhe pode fornecer a documentação de um fabricante, e é essa documentação que sustenta o seu registo.
O que são a ISO 13485 e a marcação CE médica, e como verificá-las?
A ISO 13485 é a norma do sistema de gestão da qualidade própria dos fabricantes de dispositivos médicos, e a marcação CE médica atesta a conformidade com o regulamento europeu relativo aos dispositivos médicos; ambas são pedidas na maioria dos processos de registo, também fora da Europa. Mas ambas estão entre os documentos mais falsificados ou usados indevidamente nesta categoria, pelo que se verificam, e não se aceitam apenas pela cópia:
- Certificado ISO 13485: verifique o nome do organismo emissor e a sua acreditação, o número do certificado e a sua validade, e o seu âmbito — abrange o tipo de dispositivo que está a comprar e o local de produção real? Um certificado com o âmbito «pensos» não abrange um monitor.
- Marcação CE médica: para os dispositivos acima da classe de baixo risco, o certificado tem de ser emitido por um organismo notificado, com um número de quatro algarismos que figura junto da marcação e que pode ser verificado na base de dados da Comissão Europeia. Os «certificados CE» emitidos por entidades não notificadas sob a designação de «certificado voluntário» não têm qualquer valor regulamentar.
- Declaração de conformidade emitida pelo próprio fabricante e correspondente ao modelo e à classe.
- Relatórios de ensaio: segurança elétrica e compatibilidade eletromagnética dos equipamentos elétricos médicos segundo a série IEC 60601, biocompatibilidade dos materiais em contacto com o corpo segundo a série ISO 10993, e validação da esterilização dos produtos estéreis.
Para o quadro geral dos certificados de conformidade, consulte Certificados de conformidade SASO/SABER, ECAS e CE, e para o método de auditoria da fábrica, Auditoria de fábrica.
Que documentos e especificações se pedem à fábrica de dispositivos médicos?
Pedem-se os documentos em que assenta o processo de registo no país de destino, e as especificações técnicas, a embalagem e a rotulagem escrevem-se expressamente no contrato. A lista habitual:
- A documentação técnica, ou a parte suficiente para o registo: descrição do dispositivo e da sua finalidade prevista, especificações, análise de riscos e relatórios de ensaio.
- O certificado de livre venda, ou outro documento que comprove a comercialização legal do dispositivo no país de origem ou num mercado de referência, se a entidade competente o exigir.
- As instruções de utilização e os rótulos na língua do país de destino, e a identificação única do dispositivo (UDI), quando exigida.
- Para os equipamentos elétricos: tensão e frequência, acessórios, versão do software, garantia, peças de substituição e formação para a utilização.
- Para os consumíveis estéreis: método de esterilização, prazo de validade, integridade da barreira da embalagem estéril, número de lote e data de esterilização.
- O compromisso do fabricante de notificar incidentes e de recolher o produto quando necessário, porque o registo exige, na maioria dos mercados, acompanhamento pós-comercialização.
Para o quadro geral dos documentos de importação, consulte Documentos de importação e desalfandegamento.
Como se transporta o equipamento médico a partir da China?
A forma de transporte varia consoante o tipo de dispositivo: os consumíveis atingem primeiro o limite de volume e seguem em contentores de 40 pés high cube, os aparelhos eletrónicos precisam de proteção contra choques, e alguns produtos exigem controlo de temperatura ou declaração como mercadoria perigosa. Os pontos que merecem atenção:
- Consumíveis estéreis: a integridade da embalagem estéril é condição da sua validade, e qualquer caixa molhada ou esmagada pode inutilizar o lote. Proteja-os da humidade e da compressão.
- Os dispositivos com baterias de lítio — como os monitores portáteis e os oxímetros — exigem um relatório UN38.3 e uma declaração correta.
- Alguns consumíveis com álcool, como os toalhetes desinfetantes com álcool, podem ser classificados como inflamáveis consoante a quantidade e a embalagem, e as garrafas de gás são mercadorias perigosas.
- Os reagentes de diagnóstico laboratorial podem exigir cadeia de frio e contentor frigorífico.
- Os equipamentos de grande porte, como camas hospitalares e equipamentos de raios X, seguem em caixas de madeira tratadas segundo a ISPM 15, com fixação sólida.
Para escolher em função do volume, consulte Contentor completo (FCL) ou grupagem (LCL).
Como importar equipamento médico da China?
- Verifique primeiro o percurso regulamentar: a classificação do dispositivo no país de destino, a entidade competente e o que esta exige ao dispositivo, ao fabricante e ao importador.
- Obtenha a licença do seu estabelecimento, se for exigida, e nomeie o mandatário, se necessário.
- Procure um fabricante licenciado cuja licença e certificado de qualidade abranjam o dispositivo pretendido, e distinga-o da empresa comercial. Consulte Como encontrar um fornecedor de confiança na China.
- Verifique os certificados: a ISO 13485 e o seu âmbito, a marcação CE médica e o número do organismo notificado, e os relatórios de ensaio.
- Audite a fábrica e visite-a quando a relação é nova ou o dispositivo é de risco médio ou superior.
- Peça as amostras e os documentos necessários ao processo de registo.
- Obtenha o registo ou a autorização de comercialização no país de destino antes da encomenda comercial.
- Escreva a especificação, a embalagem e a rotulagem no contrato, em estrita conformidade com o que foi registado.
- Acompanhe a produção e faça a inspeção pré-embarque: conformidade do modelo, dos rótulos, dos lotes e dos prazos de validade. Consulte Inspeção pré-embarque.
- Organize o transporte com a embalagem e a declaração adequadas, e reveja os documentos antes da partida do navio.
O papel da Alshumul na importação de equipamento médico
A Alshumul Serviços Comerciais é uma empresa de importação e exportação com sede em Guangzhou. No equipamento médico, começamos por uma única pergunta, antes de qualquer amostra: já verificou o percurso regulamentar deste dispositivo no seu país? Se a resposta for não, o que recomendamos em primeiro lugar é parar até que se saiba. O que asseguramos depois disso:
- Pesquisa e verificação de fabricantes de dispositivos médicos: licença de produção e respetivo âmbito, certificado do sistema de qualidade e respetivo âmbito, distinção entre fabricante e empresa comercial, e visita e auditoria à fábrica.
- Pedido dos certificados e documentos ao fabricante e verificação da sua coerência aparente com o dispositivo pretendido — como o número do organismo notificado e o âmbito do certificado —, e a sua entrega ao cliente, para que os apresente à entidade competente ou ao seu consultor regulamentar.
- Pedido e acompanhamento de amostras, e negociação direta com o fabricante, em chinês, da especificação, dos acessórios, da garantia, das peças de substituição e do preço.
- Acompanhamento da produção e inspeção pré-embarque: conformidade do modelo, dos rótulos, dos lotes e dos prazos de validade, e integridade da embalagem.
- Organização do transporte em contentor completo ou em grupagem através de companhias de navegação e consolidadores, revisão dos documentos antes da partida do navio e acompanhamento até ao porto de descarga.
Dizemo-lo com uma clareza que não admite interpretações: não tratamos do registo de dispositivos médicos nem da licença do importador, não prestamos aconselhamento regulamentar ou jurídico, não avaliamos o desempenho clínico de nenhum dispositivo nem fazemos qualquer alegação terapêutica sobre ele, e não tratamos do desalfandegamento, da instalação ou da manutenção no país de destino. O nosso papel está do lado chinês: que o fabricante seja real, que os documentos correspondam ao que é fabricado e que a mercadoria corresponda ao que foi registado.